La timosina alfa-1 es un péptido de 28 aminoácidos que el timo produce y que deja de producir cuando el timo se atrofia. Esa observación es cierta y es el motivo por el que lleva cuarenta años prometiendo reparar el sistema inmune envejecido. Lo que no es cierto es casi todo lo que se dice de su evidencia. En diciembre de 2024 la FDA revisó doce indicaciones, una por una, y publicó el resultado. Esta entrada cuenta lo que dice ese documento, incluida la parte que nos obliga a corregirnos.
Lo que has venido a saber
¿Qué es la thymosin alpha 1?
Un péptido de 28 aminoácidos acetilado en su extremo amino, aislado en 1977 de la fracción 5 del timo de ternera y hoy fabricado por síntesis química. Su versión sintética se llama timalfasina y se comercializa en algunos países como Zadaxin.
¿Está aprobada por la FDA?
No. En la reunión del comité asesor de formulación magistral del 4 de diciembre de 2024, la analista clínica de la FDA lo declaró de forma expresa, y la agencia añadió que no consta ninguna solicitud de autorización presentada ni aprobación para ninguna indicación.
¿No dicen que está aprobada en treinta y tantos países?
Esa cifra procede de la memoria anual de 2014 de la empresa que la desarrolló. La FDA revisó esa afirmación y dejó escrito que no puede verificarla de forma independiente. Sí consta que no está aprobada en Estados Unidos, Japón ni Europa, salvo Italia, y que no figura en las farmacopeas europea ni japonesa.
¿Para qué sirve entonces, según los datos?
La FDA evaluó doce usos, de la hepatitis B al cáncer de pulmón, y concluyó que en todos ellos falta evidencia de eficacia. Y en sepsis, que era su mejor esperanza, el ensayo fase 3 doble ciego publicado en BMJ en 2025 con 1.089 pacientes dio una mortalidad del 23,4 por ciento frente al 24,1 del placebo.
¿Es segura?
No se le atribuyen efectos adversos graves en la mayoría de ensayos, y lo más frecuente es irritación en el punto de inyección. Pero la literatura describe anemia hemolítica inmune mortal y fallo de injerto en receptores de trasplante de progenitores hematopoyéticos, y las fichas técnicas extranjeras advierten en enfermedad autoinmune, embarazo, lactancia, niños e inmunodepresión.
¿Qué dice KRECE?
Que nos equivocamos. Esta ficha la clasificaba como la intervención con más evidencia del catálogo y era exactamente al revés: mucha exposición humana acumulada, poca demostración de que sirva para algo. La historia biológica es buena. Los resultados no la acompañan.
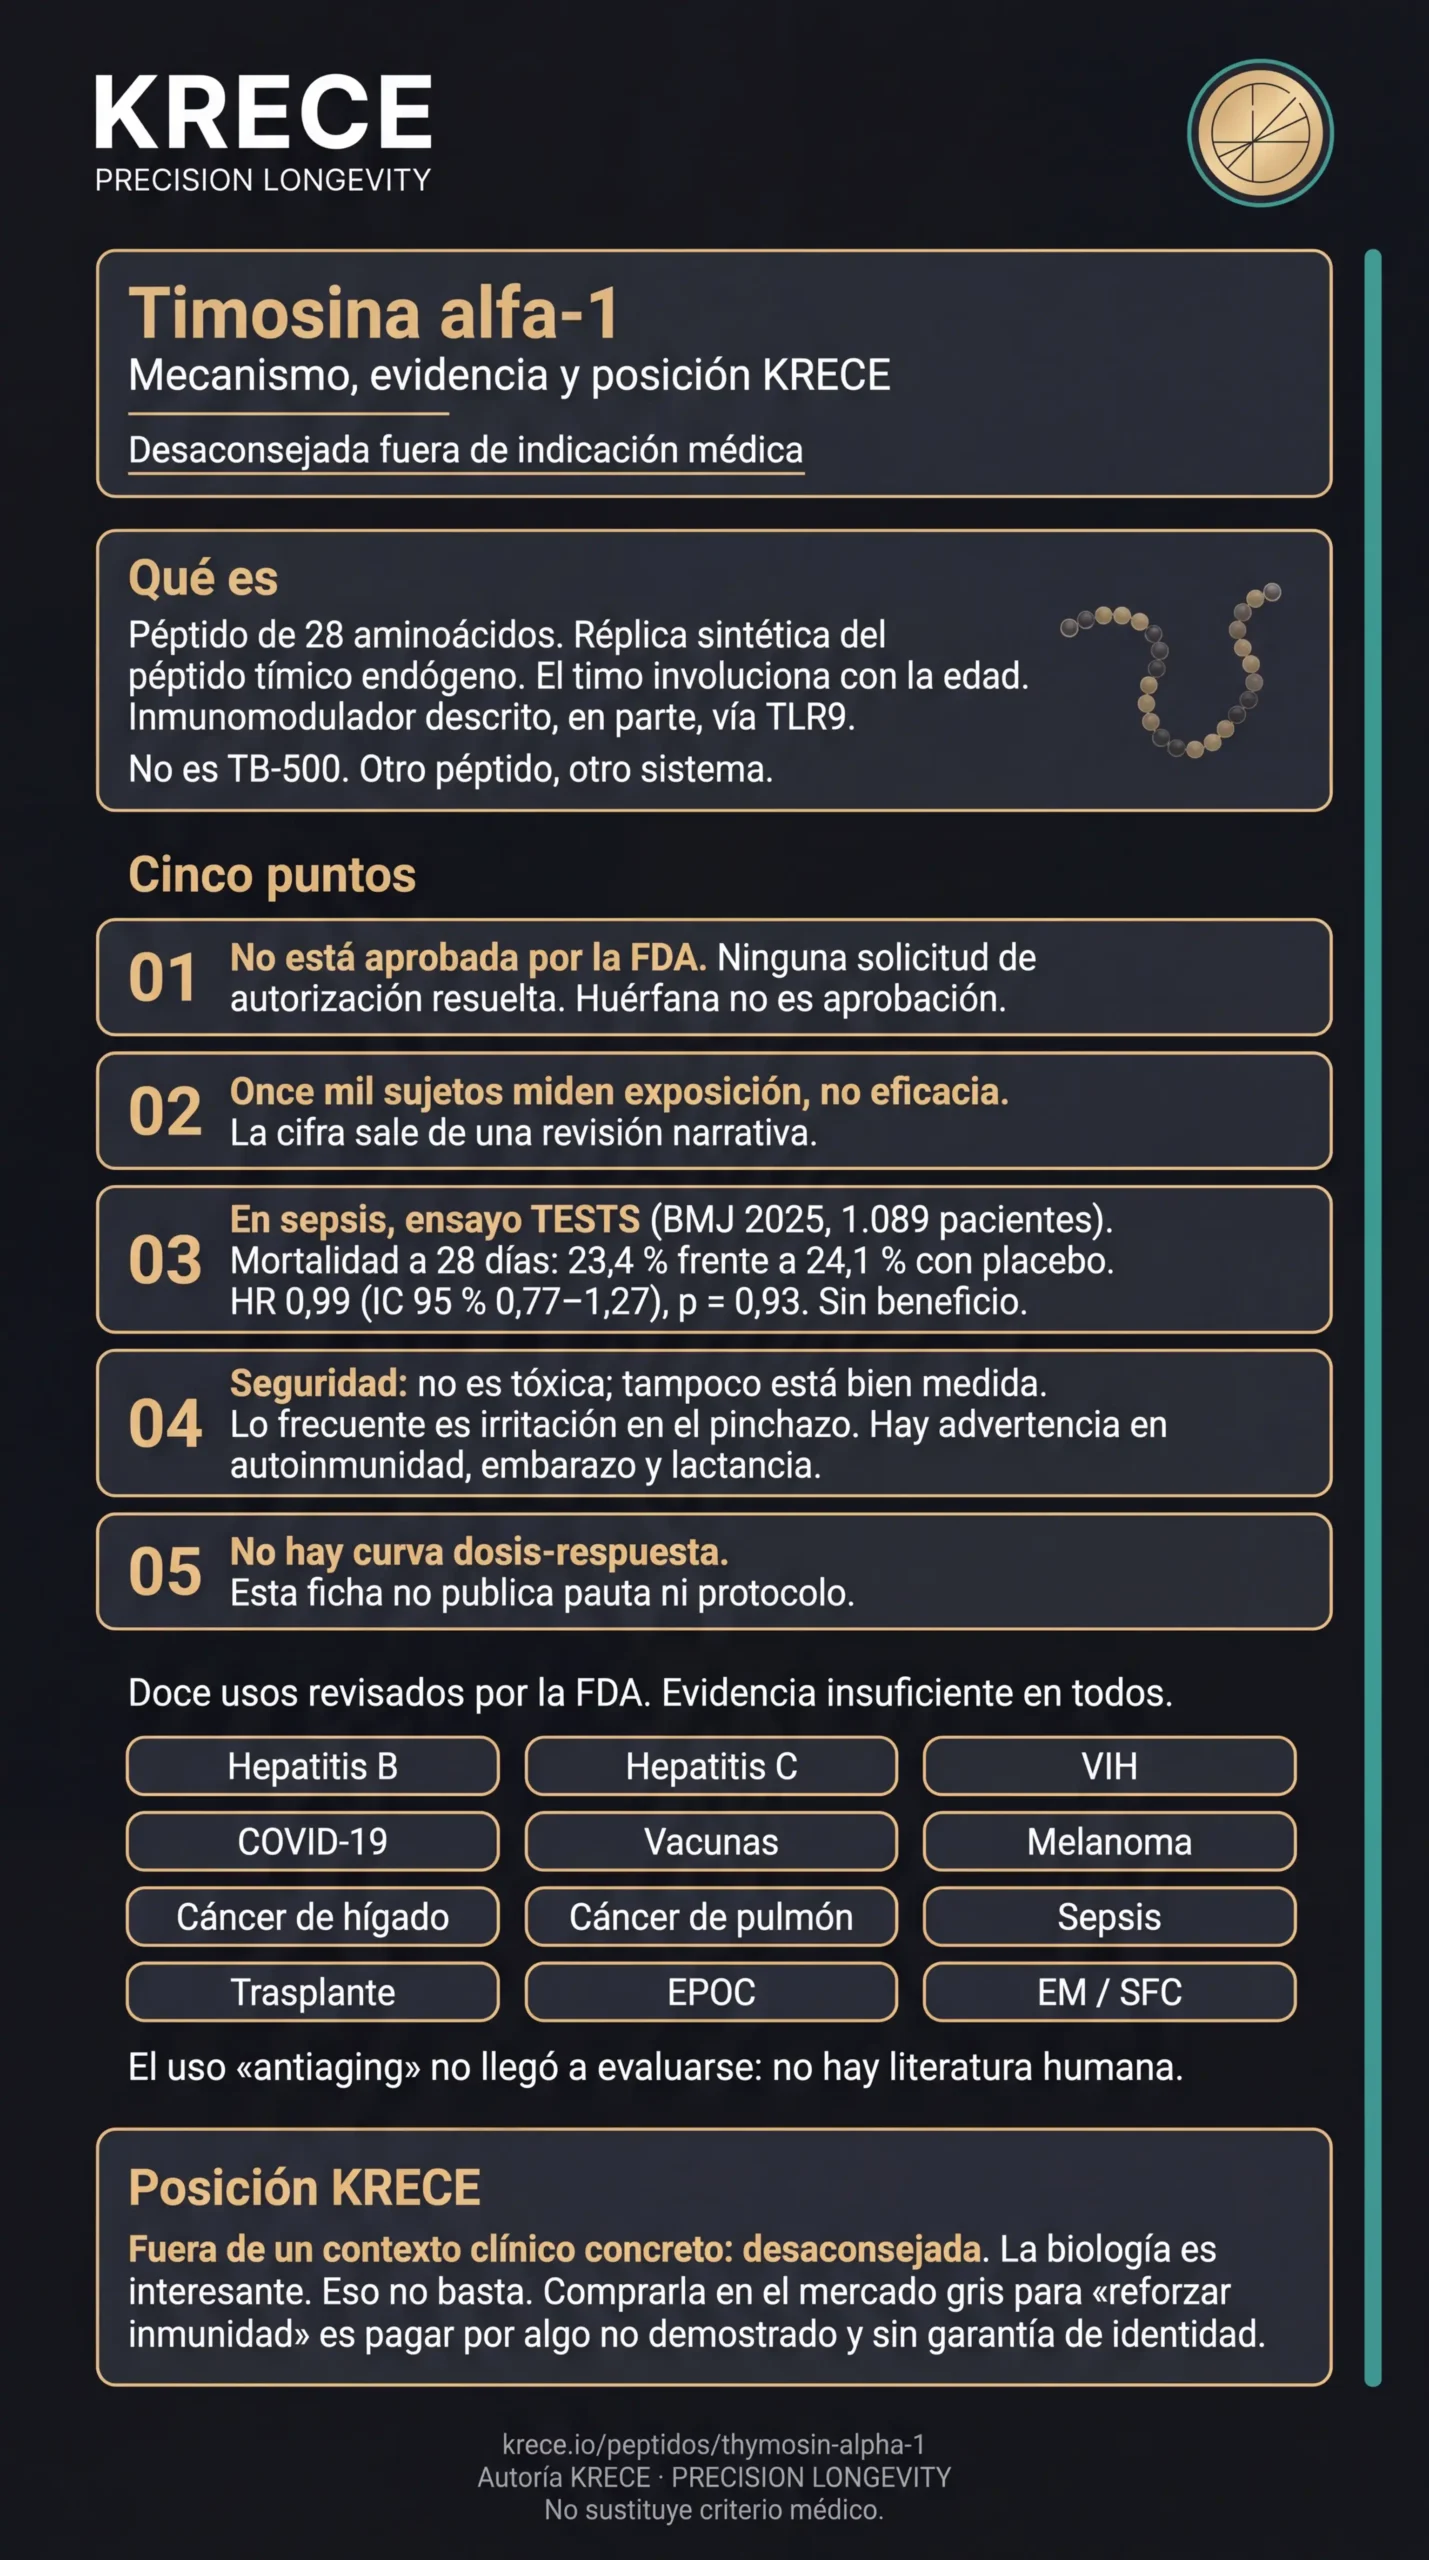
Doce indicaciones revisadas por la FDA y un ensayo de fase 3 con 1.089 pacientes. El resumen de por qué esta ficha cambió de posición.
Ver la transcripción
Timosina alfa-1. Mecanismo, evidencia y posición KRECE. Distintivo de cabecera: desaconsejada fuera de indicación médica.
Qué es. Péptido de 28 aminoácidos. Réplica sintética del péptido tímico endógeno. El timo involuciona con la edad. Inmunomodulador descrito, en parte, vía TLR9. No es TB-500: otro péptido, otro sistema.
Cinco puntos.
01. No está aprobada por la FDA. Ninguna solicitud de autorización resuelta. Huérfana no es aprobación.
02. Once mil sujetos miden exposición, no eficacia. La cifra sale de una revisión narrativa.
03. En sepsis, ensayo TESTS, publicado en BMJ en 2025 con 1.089 pacientes. Mortalidad a 28 días del 23,4 por ciento frente al 24,1 por ciento con placebo. Razón de riesgos 0,99, con intervalo de confianza del 95 por ciento de 0,77 a 1,27, y valor de p de 0,93. Sin beneficio.
04. Seguridad: no es tóxica; tampoco está bien medida. Lo frecuente es irritación en el pinchazo. Hay advertencia en autoinmunidad, embarazo y lactancia.
05. No hay curva dosis-respuesta. Esta ficha no publica pauta ni protocolo.
Doce usos revisados por la FDA, con evidencia insuficiente en todos: hepatitis B, hepatitis C, VIH, COVID-19, vacunas, melanoma, cáncer de hígado, cáncer de pulmón, sepsis, trasplante, EPOC y encefalomielitis miálgica o síndrome de fatiga crónica. El uso antienvejecimiento no llegó a evaluarse: no hay literatura humana.
Posición KRECE. Fuera de un contexto clínico concreto: desaconsejada. La biología es interesante. Eso no basta. Comprarla en el mercado gris para reforzar inmunidad es pagar por algo no demostrado y sin garantía de identidad.
Autoría KRECE Precision Longevity. No sustituye criterio médico.
Thymosin alpha-1: lo que vas a encontrar
La timosina alfa-1, sección a sección
Qué es la timosina alfa-1 y de dónde sale
+
La timosina alfa-1 es un péptido de 28 aminoácidos con el extremo amino acetilado. Se aisló en 1977 a partir de la fracción 5 del timo de ternera, un extracto crudo de la glándula, y después se consiguió fabricar por síntesis química. A esa versión sintética se le dio nombre propio, timalfasina, y es la que se comercializa donde se comercializa, bajo la marca Zadaxin. La nomenclatura internacional la recoge como descriptor propio, con la timosina alfa-1, la alfa1-timosina y el propio Zadaxin como términos de entrada.
Conviene fijar una distinción desde el principio porque genera una parte notable de las consultas que llegan a esta entrada: la timosina alfa-1 no tiene nada que ver con el TB-500. Son péptidos de la misma familia de nombre y de sistemas distintos. La alfa-1 tiene 28 aminoácidos y actúa sobre la señalización inmune. La beta-4, cuyo fragmento se vende como TB-500, tiene 43 y actúa sobre la actina y la migración celular. No son intercambiables y no comparten ni indicaciones ni evidencia. La confusión viene del apellido, y el apellido no significa nada aquí.
La historia que sostiene el interés por esta molécula es sólida y merece contarse bien. El timo es el único órgano que empieza a involucionar en la pubertad, y su tejido funcional se sustituye progresivamente por grasa. Con él cae la producción de las hormonas tímicas y una parte de la capacidad de generar linfocitos T nuevos, que es el núcleo de lo que llamamos inmunosenescencia. La lógica de reponer lo que el órgano deja de fabricar es impecable sobre el papel. El problema, como casi siempre en este catálogo, no está en la hipótesis: está en lo que ocurrió cuando se puso a prueba.
Cómo actúa: receptor tipo Toll 9 y células dendríticas
+
El mecanismo mejor caracterizado no es el que suele contarse. La FDA lo resume así: la timosina alfa-1 tiene propiedades inmunomoduladoras mediadas, al menos en parte, por su interacción con el receptor tipo Toll 9 en células dendríticas y en progenitores linfoides. No es una hormona que ocupe un receptor propio y dispare una cascada limpia, como la insulina o la testosterona. Es un modulador que entra por la puerta de la inmunidad innata, y esa imprecisión mecanística importa más de lo que parece.
En modelos animales, el péptido suprimió el crecimiento tumoral, suprimió infecciones víricas y redujo la sepsis, y aumentó el título de anticuerpos generado por algunas vacunas en ratón. Sobre esos resultados se ha construido casi toda la narrativa comercial. Pero la propia FDA añade un matiz que casi nunca se reproduce: la mayoría de esos estudios preclinícos usaron dosis fijas que, traducidas a equivalente humano por superficie corporal, son superiores a las empleadas en la mayoría de estudios clínicos. Es decir, los ratones recibieron proporcionalmente más de lo que reciben las personas.
Hay un segundo agujero, y es el que más pesa a la hora de diseñar cualquier uso racional: no se puede determinar la dosis mínima necesaria para inducir una respuesta farmacológica, porque faltan estudios de relación dosis-respuesta. Una molécula sin curva dosis-respuesta es una molécula sobre la que nadie puede decir cuánto hace falta, y eso convierte cualquier pauta que circule por ahí en una cifra sin fundamento farmacológico.
De la farmacocinética sí hay datos limpios. Por vía subcutánea en varones sanos, la absorción es rápida, con un pico en torno a las dos horas y una vida media sérica de unas dos horas, sin evidencia de acumulación con administración diaria durante cinco días. Es un péptido de paso corto, no un depósito.
Corrección: qué decía esta ficha y por qué estaba mal
+
Esta entrada existe desde abril de 2026 y hasta hoy decía algo muy distinto. La clasificaba como la intervención con mayor nivel de evidencia de todo el catálogo de KRECE, con una valoración de 8 sobre 10 y nivel N4 justificado por ser un «fármaco aprobado». Al reconstruirla contra fuente primaria, esa afirmación no sobrevivió a la primera comprobación. Lo escribimos aquí en abierto porque una publicación que exige trazabilidad no puede corregirse en silencio.
El error más grave era una cita fabricada. La ficha atribuía la revisión de seguridad de 11.000 sujetos al PMID 35089870. Ese identificador corresponde a un estudio multicéntrico de hipoglucemia hiperinsulinémica en población pediátrica, publicado en European Journal of Endocrinology en 2022. No tiene ninguna relación con la timosina. La revisión real existe y es el PMID 38308608, pero no es lo que la ficha daba a entender.
El segundo error era de categoría: confundir exposición acumulada con evidencia de eficacia. Que once mil personas hayan recibido una molécula en más de treinta ensayos dice mucho sobre su seguridad y muy poco sobre si funciona. Además, esa cifra procede de una revisión narrativa, no de una revisión sistemática ni de un metaanálisis, cuyos autores defienden explícitamente que la restricción de la FDA carece de fundamento y piden que se permita su formulación magistral. Uno de ellos intervino en la audiencia pública del comité asesor pidiendo justamente eso. Es una fuente legítima y es una fuente de parte, y en nuestra pirámide de evidencia una revisión narrativa no ocupa el escalón de una sistemática.
El tercero era de actualización. La ficha decía que la sustancia había salido de la Categoría 2 de la FDA en septiembre de 2024 y quedaba «referida al PCAC», como si el asunto siguiera abierto. El comité ya se había reunido el 4 de diciembre de 2024 y la agencia ya había publicado su análisis. La entrada llevaba veinte meses de retraso sobre el hecho más relevante para cualquiera que se plantee usarla.
Y el cuarto era de fondo. La ficha afirmaba que la molécula sirve tanto para encender una respuesta inmune deprimida como para apagar una autoinmune sobreactivada. Las dos fichas técnicas extranjeras que la FDA logró localizar dicen lo contrario: incluyen advertencias y contraindicaciones en pacientes con enfermedades autoinmunes. Esa frase no era un matiz optimista, era un consejo peligroso.
Aprobada, designada, autorizada: tres palabras que no significan lo mismo
+
Buena parte de la confusión alrededor de esta molécula cabe en tres términos que el marketing usa como sinónimos y que no lo son: aprobada, designada y autorizada. Merece la pena separarlos porque el mismo truco se repite con media docena de péptidos del catálogo.
Aprobada por la FDA es lo que la timosina alfa-1 no está. Cuando una miembro del comité preguntó expresamente por Zadaxin durante la sesión, la respuesta de la analista de la agencia fue que ningún producto que contenga timosina alfa-1 está aprobado en Estados Unidos, y la directora asociada del equipo de revisión añadió que no consta ninguna solicitud presentada ni aprobada. La pregunta se hizo, literalmente, porque la propia miembro del comité había encontrado información contradictoria en internet que afirmaba que sí lo estaba. Es el mejor indicador de hasta dónde llega el ruido.
Designación de medicamento huérfano es otra cosa. Existen cuatro designaciones huérfanas para la timosina alfa-1, y la FDA se molestó en aclarar en la misma sesión que la designación solo da acceso a incentivos regulatorios y es un proceso separado de la aprobación: el fármaco tiene que pasar después la misma revisión científica que cualquier otro. Un abogado presente en la audiencia argumentó que esas designaciones se conceden valorando seguridad y eficacia, y la propia norma que citó admite basarlas en datos in vitro y preclinícos. Eso es exactamente lo contrario de un aval clínico.
Autorizada en otros países es la tercera. La cifra de treinta y tantos países sale de la memoria anual de 2014 de SciClone, la empresa que desarrolló Zadaxin, y se refiere sobre todo a hepatitis B y a uso como adyuvante de vacunas, con algún país añadiendo hepatitis C o adyuvancia de quimioterapia. La FDA revisó esa afirmación y escribió que no puede verificarla de forma independiente. Y donde sí hay certeza es en la ausencia: no está aprobada en Estados Unidos, Japón ni Europa, con la única excepción de Italia, y no está recogida ni en la farmacopea europea ni en la japonesa. La distinción entre autorización, equivalencia demostrada y eficacia demostrada la desarrollamos en la entrada sobre bioequivalencia.
Las doce indicaciones que revisó la FDA, una por una
+
El documento que cambia la lectura de esta molécula es la evaluación que la FDA presentó el 4 de diciembre de 2024. La agencia revisó doce usos con siete divisiones de revisión distintas: hepatitis B, hepatitis C, VIH, COVID-19, respuesta deprimida a vacunas y adyuvancia de vacuna antigripal, melanoma maligno, carcinoma hepatocelular, cáncer de pulmón no microcítico, sepsis, infecciones tras trasplante de progenitores hematopoyéticos, EPOC y encefalomielitis miálgica o síndrome de fatiga crónica.
En hepatitis B, la indicación histórica, los cinco estudios de monoterapia entre 1998 y 2005 dieron resultados mixtos, con un ensayo aleatorizado y doble ciego frente a placebo que no encontró diferencia en la tasa de ADN viral indetectable a los seis meses. Los antivirales orales actuales alcanzan entre el 68 y el 90 por ciento de ADN indetectable a las 48 semanas. La timosina alfa-1 no aparece en las guías de tratamiento.
En hepatitis C el dato es aún más claro. En monoterapia, en un ensayo temprano, ningún sujeto eliminó el ARN viral. Y el ensayo aleatorizado, ciego y controlado con placebo que la añadió a peginterferón y ribavirina obtuvo una respuesta virológica sostenida del 12,7 por ciento frente al 10,5 por ciento del placebo. Los antivirales de acción directa actuales superan el 90 por ciento.
En cáncer, tres frentes y el mismo patrón. El estudio más grande en melanoma metastásico, con 488 pacientes, no consiguió mostrar diferencia significativa en tasa de respuesta con ningún régimen que la incluyera. En carcinoma hepatocelular, un ensayo aleatorizado de 2004 sí encontró diferencia en supervivencia, pero la reanalización de una revisión Cochrane de 2011 no halló diferencia estadísticamente significativa ni en supervivencia global ni libre de enfermedad. En pulmón no microcítico, los dos ensayos aleatorizados existentes tienen cerca de 40 y 30 años y son anteriores a la caracterización genética que hoy define el tratamiento.
Y en encefalomielitis miálgica y síndrome de fatiga crónica, que es uno de los usos que más circula en el entorno del bienestar, la FDA escribió la frase más corta de todo el documento: no identificó ningún dato que respalde su eficacia.
COVID y sepsis: dónde se rompió la promesa más reciente
+
La segunda juventud de esta molécula llegó con la pandemia, y merece un apartado propio porque es el argumento que más se sigue usando. La FDA incluyó en su evaluación cuatro metaanálisis sobre COVID-19 hospitalizado. Tres de los cuatro concluyeron que no hubo descenso de mortalidad. El cuarto sí encontró menor mortalidad, pero en ese mismo trabajo el tratamiento no redujo la necesidad de ventilación mecánica ni la estancia hospitalaria.
A eso se añaden dos limitaciones de peso. La mayoría de los estudios se hicieron al principio de la pandemia, con cepas y tratamientos distintos de los actuales, y había heterogeneidad entre estudios en la definición de gravedad y en la dosis y frecuencia, lo que impide comparar resultados entre ellos. Las guías de la sociedad estadounidense de enfermedades infecciosas, de los Institutos Nacionales de Salud y de la Organización Mundial de la Salud no la mencionan para COVID-19.
La sepsis era, hasta hace poco, la mejor esperanza de esta molécula, y merece contarse en orden porque tiene un final claro. El ensayo ETASS, publicado en 2013, reclutó 361 pacientes con sepsis grave y encontró una mortalidad a 28 días del 26,0 por ciento frente al 35,0 del control. Parecía mucho, pero la significación era marginal: el valor de p del análisis no estratificado fue 0,062 y el riesgo relativo, 0,74, con un intervalo de confianza que cruzaba la unidad. Sus propios autores pidieron un estudio mayor.
Ese estudio se hizo, y es el dato más importante de toda esta entrada. El ensayo TESTS se publicó en BMJ el 15 de enero de 2025: multicéntrico, doble ciego, controlado con placebo, fase 3, en 22 centros y con 1.106 adultos con sepsis reclutados entre 2016 y 2020. Los pacientes recibieron timosina alfa-1 o placebo por vía subcutánea cada doce horas durante siete días. La mortalidad por cualquier causa a 28 días fue del 23,4 por ciento con el fármaco frente al 24,1 por ciento con placebo, con una razón de riesgos de 0,99 y un valor de p de 0,93. Ninguna variable secundaria ni de seguridad difirió de forma significativa.
Conviene detenerse en lo que significa ese 0,99. No es un resultado ambiguo ni un ensayo que se quedó corto de potencia: es un ensayo grande, ciego y adecuadamente dimensionado que encuentra exactamente cero efecto en la indicación donde la señal previa era más prometedora. El análisis de subgrupos preespecificado sugirió comportamientos distintos por edad y por diabetes, pero un subgrupo en un ensayo negativo genera hipótesis, no conclusiones.
Y hay un detalle cronológico que importa: TESTS se publicó seis semanas después de la reunión del comité asesor, con lo que la evaluación de la FDA no lo incluía. El dato posterior no corrigió a la agencia: la confirmó. La limitación que la propia FDA señalaba, que toda la literatura de sepsis procede de China, sigue aplicando también a TESTS, y es el mismo problema de generalización que señalamos en los bioreguladores rusos. Pero cuando el ensayo mejor diseñado da 0,99, la geografía deja de ser la objeción principal.
Seguridad: lo que está descrito y lo que nadie ha medido
+Lo esencial: la timosina alfa-1 no es una molécula tóxica, pero tampoco es inocua. Hay muerte descrita en receptores de trasplante de médula, advertencias en enfermedad autoinmune y un riesgo de inmunogenicidad que nadie ha caracterizado. Nada de lo que sigue sustituye a un médico.
Empecemos por lo que la juega a favor, porque es real. En la mayoría de estudios clínicos no se le han atribuido efectos adversos significativos con dosis entre 1 y 16 miligramos por vía subcutánea durante hasta doce meses, y las reacciones más frecuentes son irritación, enrojecimiento o molestia en el punto de inyección. La búsqueda en la base de notificación de acontecimientos adversos de la FDA recuperó un solo caso, y confundido por el uso simultáneo de peginterferón.
Ahora lo que la ficha anterior no contaba. La revisión de la literatura describe elevaciones de transaminasas en hepatitis B crónica, alteraciones de la hormona tiroestimulante en hepatitis C crónica, dolor mamario y, sobre todo, anemia hemolítica inmune mortal y fallo de injerto en receptores de trasplante de progenitores hematopoyéticos. En esa población existe además la preocupación específica de que pueda desencadenar o empeorar la enfermedad de injerto contra huésped. La regla general que se deriva es sencilla: administrar un inmunomodulador a alguien que está deliberadamente inmunodeprimido es una idea con consecuencias.
De las dos fichas técnicas extranjeras con etiquetado público que la FDA logró localizar salen advertencias y contraindicaciones en niños, embarazadas y lactantes, pacientes con enfermedades autoinmunes y poblaciones inmunodeprimidas. La de Indonesia incluye además información sobre elevaciones transitorias de enzimas hepáticas. Esto invierte directamente lo que decía esta entrada hasta hoy sobre su uso en autoinmunidad.
Y queda el riesgo que no está medido, que es el que más debería preocupar a quien la compre fuera de una farmacia: la inmunogenicidad. Un péptido de 28 aminoácidos administrado por vía subcutánea puede inducir una respuesta inmune contra sí mismo, y ese riesgo se amplifica con la agregación y con las impurezas del proceso de síntesis. Las consecuencias van desde anticuerpos sin manifestación clínica hasta reacciones graves. La FDA concluyó que la sustancia no está bien caracterizada: faltan datos de impurezas, agregados, carga microbiana y endotoxinas bacterianas.
Por qué aquí no vas a encontrar dosis ni protocolo
+Lo esencial: esta entrada no publica pautas, y la versión anterior sí lo hacía. Fue un error y está retirado. No es prudencia legal: es que las cifras que circulan no tienen base farmacológica.
Una parte apreciable de quien llega hasta aquí busca miligramos, frecuencia y reconstitución. La versión anterior de esta ficha incluía una tabla con tres niveles de protocolo, del preventivo al hospitalario. Esa tabla está retirada y no va a volver, y conviene explicar el motivo porque no es el que se supone.
El primero es de principio: KRECE no publica posología de medicamentos de prescripción en uso fuera de indicación. Aquí se agrava, porque no existe una ficha técnica española ni europea de la que copiar, salvo Italia. Publicar una pauta sería inventar una autoridad que no tenemos.
El segundo es técnico y es el que de verdad zanja el asunto. Ya lo hemos citado arriba y merece repetirse en su contexto práctico: no se puede determinar la dosis mínima necesaria para inducir una respuesta farmacológica porque faltan estudios de relación dosis-respuesta. Las cifras que circulan por foros y por webs de clinicas no salen de un estudio de dosificación: salen de la dosis que se usó en los ensayos de hepatitis, que son 1,6 miligramos, replicada después por costumbre. Copiar la dosis de una indicación que fracasó para aplicarla a otra distinta no es un protocolo.
El tercero es de producto. La solicitud que llegó a la FDA proponía una concentración de 3 miligramos por mililitro, y la agencia señaló que era el doble de lo visto en cualquier estudio clínico previo, donde el máximo fue de 2. Además, la forma libre solo es soluble en agua hasta 2 miligramos por mililitro, con lo que ni siquiera estaba claro cómo se formularía esa concentración. Una concentración mayor favorece la agregación, y la agregación favorece la inmunogenicidad.
Si has llegado buscando una pauta, la respuesta útil es esta: lo que hay que resolver antes es si la molécula sirve para lo que quieres, y ahí la respuesta documentada es que no está demostrado. Si aún así tiene sentido en tu caso concreto, eso lo decide un médico con tu historia delante, no una tabla en una web.
Estatus regulatorio: la cronología completa, sin atajos
+
La historia regulatoria de esta molécula en Estados Unidos se cuenta mal casi siempre, en las dos direcciones. Aquí va la secuencia, y el mecanismo general de la lista 503A lo desarrollamos en la entrada dedicada a la FDA y la formulación magistral.
En septiembre de 2023 la FDA colocó un grupo de sustancias peptídicas en la Categoría 2 de su política provisional, lo que en la práctica significa que las farmacias de formulación no pueden usarlas. La timosina alfa-1 estaba entre ellas, junto a otras que hemos cubierto en la pieza sobre los péptidos en Categoría 2. La decisión generó litigio.
En septiembre de 2024 cinco sustancias salieron de la Categoría 2, la timosina alfa-1 entre ellas. Aquí está el malentendido que más circula: salieron porque los nominadores retiraron sus nominaciones, no porque la FDA las considerara seguras o eficaces. Retirada no es aprobación. Sin nominación activa, la sustancia deja de estar marcada, pero sigue sin poder usarse en formulación magistral mientras no figure en la lista, no tenga monografía de la farmacopea estadounidense y no sea componente de un medicamento aprobado. Ninguna de las tres cosas se cumple.
En diciembre de 2024 la FDA llevó la sustancia al comité asesor por iniciativa propia, pese a la retirada de la nominación. Presentó la evaluación de las doce indicaciones y concluyó que, sumando caracterización fisicoquímica, uso histórico, seguridad y evidencia de eficacia, el balance de los cuatro criterios pesa en contra de incluirla en la lista 503A. El comité votó en contra de recomendarla. No reproducimos el recuento exacto porque no hemos podido leer el acta oficial, y aquí no se publican cifras sin verificar.
En enero de 2025 la FDA publicó una guía que pone fin a la clasificación en categorías para las sustancias nominadas a partir de esa fecha. Y en julio de 2026 el comité volvió a reunirse por otros siete péptidos, entre ellos el KPV: la timosina alfa-1 no estaba en esa ronda, porque su expediente ya se había resuelto en 2024. Quien esperaba una reconsideración en julio esperaba algo que no estaba convocado.
Qué circula fuera de la farmacia y por qué aquí es peor
+
Con la mayoría de moléculas de este catálogo el argumento contra el mercado gris es el de siempre: no hay garantía de identidad, pureza ni esterilidad. Con esta hay una capa adicional que sale del propio expediente de la FDA y que conviene conocer, porque cambia el orden de los riesgos.
El responsable de calidad de producto de la agencia lo explicó con una franqueza poco habitual: hay diferencias dramáticas de calidad entre un proveedor de principio activo y otro. Los ensayos clínicos sin señales de seguridad se hicieron, en esencia, con material fabricado por compañías con controles estrictos y una vía sintética aprobada. Fuera de ese circuito, cualquiera puede fabricarla con cualquier estándar. Y esta molécula admite tres vías de producción distintas, bioquímica, síntesis química o aislamiento de fuente natural, con perfiles de impurezas radicalmente distintos y, con ellos, potencial de inmunogenicidad también distinto.
El mismo responsable describió lo que se encontraron al revisar certificados de análisis reales del expediente: documentos donde el nombre del producto, los ensayos realizados y después la fórmula molecular y el peso molecular apuntaban a tres cosas distintas. Su conclusión, dicha en voz alta en una reunión pública de la FDA, fue preguntarse si el fabricante sabe siquiera qué está fabricando. Es el argumento más duro que hemos encontrado nunca a favor de saber leer un certificado de análisis con desconfianza y de entender los cuatro ejes de la calidad peptídica.
En España no hay presentación comercializada de timalfasina, con lo que aquí ni siquiera existe la alternativa legal de comprar la de verdad. Todo lo que circula viene del circuito de proveedores del mercado gris, con los matices por país que recogemos en la situación legal de los péptidos en España. Pagar por una molécula cuya eficacia no está demostrada, fabricada por alguien que quizá no sepa qué está fabricando, e inyectársela por una vía que favorece la inmunogenicidad, es acumular tres riesgos para perseguir un beneficio que la evidencia no respalda.
Las indicaciones de la timosina alfa-1 y lo que aguanta cada una
| Uso | Qué se le atribuye | Nivel (N0-N5) | Qué encontró la revisión | Veredicto KRECE |
|---|---|---|---|---|
| Hepatitis B crónica | Aclaramiento viral, sola o con interferón. | N4 | Resultados mixtos; un ensayo doble ciego sin diferencia frente a placebo. | Desplazada por los antivirales orales |
| Hepatitis C crónica | Respuesta virológica sostenida. | N4 | 12,7% frente a 10,5% con placebo, sumada al tratamiento estándar. | Sin beneficio demostrado |
| COVID-19 hospitalizado | Reducción de mortalidad y de ventilación. | N5 | Tres de cuatro metaanálisis: sin descenso de mortalidad. | No respaldado por guías |
| Sepsis | Reducción de la mortalidad a 28 días. | N4 | TESTS, fase 3 doble ciego, 1.089 pacientes: 23,4% frente a 24,1% con placebo. | Ensayo definitivo negativo |
| Melanoma metastásico | Adyuvancia a quimioterapia. | N4 | 488 pacientes; sin diferencia significativa en respuesta. | Ensayo negativo |
| Carcinoma hepatocelular | Menos recurrencia tras cirugía. | N5 | Reanalisis Cochrane 2011: sin diferencia significativa. | Señal no sostenida |
| Adyuvante de vacuna antigripal | Mejor respuesta en mayores. | N3 | Controles ausentes o inadecuados; metodología no aceptada. | No interpretable |
| Infecciones tras trasplante de médula | Menos infecciones postrasplante. | N2 en humanos | Serie de 8 casos: la tasa de infección parecía mayor con el fármaco. | Señal de daño descrita |
| Fatiga crónica y encefalomielitis miálgica | Recuperación inmune. | Sin datos | La FDA no identificó ningún dato. | Uso sin base |
| Reversión de la inmunosenescencia | Reparar el sistema inmune envejecido. | N1 en animales | Ni siquiera figura entre las indicaciones evaluadas. | Extrapolación, no evidencia |
La columna de nivel indica el tipo de estudio disponible, no que el resultado sea favorable. Es la distinción que esta ficha no hacía antes: se puede tener un metaanálisis y que el metaanálisis diga que no funciona.
Timosina alfa-1: 5 cosas que conviene tener claras
- No está aprobada por la FDA y nunca ha habido una solicitud de autorización resuelta. Las cuatro designaciones de medicamento huérfano dan incentivos, no aval clínico.
- La cifra de once mil sujetos mide exposición, no eficacia, y procede de una revisión narrativa cuyos autores defienden abiertamente la molécula ante el regulador.
- En sepsis, su indicación más prometedora, el ensayo fase 3 doble ciego TESTS (BMJ, 2025, 1.089 pacientes) dio una mortalidad del 23,4% frente al 24,1% del placebo, con una razón de riesgos de 0,99.
- Hay señales de seguridad reales: anemia hemolítica inmune mortal y fallo de injerto en trasplante de médula, y advertencias en enfermedad autoinmune, embarazo y lactancia.
- No existe curva dosis-respuesta, así que ninguna pauta que circule tiene base farmacológica. La cifra que se repite es la dosis de unos ensayos de hepatitis que no demostraron beneficio.
La posición de KRECE
Empezamos por lo incómodo: esta ficha estaba mal y la hemos invertido. Decía que la timosina alfa-1 era la intervención con más evidencia de todo nuestro catálogo. Se apoyaba en una cita fabricada, confundía exposición acumulada con eficacia demostrada y llevaba veinte meses sin recoger la revisión que lo cambia todo. Publicamos la corrección con su detalle porque exigir trazabilidad a los demás y corregirse en silencio no es compatible.
La biología sigue siendo interesante y eso no basta. El timo involuciona, la producción de hormonas tímicas cae y reponer lo que el órgano deja de fabricar es una hipótesis razonable. Pero cuarenta años después del aislamiento, con doce indicaciones revisadas por siete divisiones de la FDA y un ensayo fase 3 doble ciego que da una razón de riesgos de 0,99 en sepsis, no queda ninguna indicación en la que se haya demostrado que funcione. Una hipótesis bonita que lleva cuatro décadas sin confirmarse deja de ser una promesa y pasa a ser un dato.
El uso que más circula es el que menos respaldo tiene. La mayor parte de quien la usa hoy no la usa para hepatitis: la usa para inmunidad general, fatiga crónica o antienvejecimiento. La fatiga crónica fue evaluada y la FDA no encontró ni un dato. La reversión de la inmunosenescencia ni siquiera llegó a la lista de indicaciones evaluadas, porque no hay literatura humana que evaluar. Se está extrapolando desde el ratón a una decisión personal, y encima con dosis que en el ratón fueron proporcionalmente mayores.
Sobre seguridad, ni alarmismo ni complacencia. No es una molécula tóxica y su perfil en ensayos es benigno. Pero hay muerte descrita en receptores de trasplante de médula, advertencias en autoinmunidad que contradicen justo el uso que más se le atribuye en el entorno del bienestar, y un riesgo de inmunogenicidad que nadie ha caracterizado porque faltan los datos básicos de impurezas y agregados. Lo honesto es decir que el riesgo es probablemente bajo y está sin medir, no que sea indistinguible del placebo.
Nuestra recomendación cambia de recomendada a desaconsejada fuera de indicación médica. Si un especialista la plantea en un contexto clínico concreto, esa conversación es suya y tiene sentido tenerla. Comprarla por internet para reforzar la inmunidad no lo tiene: se paga por algo que no ha demostrado servir, fabricado sin garantía de que sea lo que dice ser, y se inyecta por la vía que más favorece la respuesta inmune contra el propio péptido. No es un riesgo calculado. Es un gasto con riesgo a cambio de nada demostrado.
Preguntas frecuentes sobre la thymosin alpha 1
¿La thymosin alpha 1 está aprobada por la FDA?
¿Para qué sirve la timosina alfa-1?
¿Es lo mismo la thymosin alpha 1 que el TB-500?
¿Qué dosis de timosina alfa-1 se usa?
¿Tiene efectos secundarios?
¿Sirve para reforzar el sistema inmune con la edad?
En qué se basa este artículo
Ver las 12 fuentes
- National Library of Medicine. MeSH: Thymalfasin, identificador D000077596. Términos de entrada: Thymosin alpha(1), Zadaxin.Nomenclatura de referencia: polipéptido hormonal tímico de la fracción 5, hoy producido por síntesis, usado como inmunomodulador en hepatitis B crónica y hepatitis C. Verificado el 27 de agosto de 2026.
- U.S. Food and Drug Administration. Transcripto de la reunión del Pharmacy Compounding Advisory Committee, sesión de tarde, tópico 3. 4 de diciembre de 2024.Fuente primaria de casi todo lo cuantitativo de esta entrada: ausencia de aprobación en EEUU, cuatro designaciones huérfanas, imposibilidad de verificar las aprobaciones extranjeras, receptor tipo Toll 9, farmacocinética subcutánea, rango de dosis, eventos adversos, inmunogenicidad y la evaluación de las doce indicaciones.
- U.S. Food and Drug Administration. Thymosin Alpha-1 (Ta1) Related Bulk Drug Substances, presentación de la agencia al comité. Diciembre de 2024.Diapositivas de la evaluación: caracterización fisicoquímica incompleta, solubilidad, estabilidad, y el balance de los cuatro criterios en contra de la inclusión en la lista 503A.
- U.S. Food and Drug Administration. Aviso de la reunión del 4 de diciembre de 2024 y usos evaluados.Listado oficial de las doce indicaciones sometidas a revisión, de la hepatitis B a la encefalomielitis miálgica.
- Dinetz E, Lee E, et al. Comprehensive Review of the Safety and Efficacy of Thymosin Alpha 1 in Human Clinical Trials. 2024.Origen real de la cifra de más de 11.000 sujetos en más de 30 ensayos. Es una revisión narrativa, no sistemática, y concluye que la restricción de la FDA carece de fundamento. Uno de sus autores intervino en la audiencia pública del comité.
- Wu J, Pei F, Zhou L, et al. The efficacy and safety of thymosin alpha 1 for sepsis (TESTS): multicentre, double blinded, randomised, placebo controlled, phase 3 trial. BMJ. 15 de enero de 2025.El ensayo definitivo. 1.106 adultos reclutados en 22 centros; 1.089 en el analisis por intencion de tratar modificada. Mortalidad por cualquier causa a 28 dias del 23,4% frente al 24,1% con placebo, razon de riesgos 0,99 con intervalo de 0,77 a 1,27 y p de 0,93. Ninguna variable secundaria ni de seguridad difirio. Publicado seis semanas DESPUES de la evaluacion de la FDA, que por tanto no lo incluia.
- Wu J, et al. The efficacy of thymosin alpha 1 for severe sepsis (ETASS). Critical Care. 2013.Ensayo aleatorizado, simple ciego, 361 pacientes. Mortalidad a 28 días del 26,0% frente al 35,0%, con valor de p marginal en el análisis no estratificado y riesgo relativo de 0,74 con intervalo que cruza la unidad.
- Efficacy Evaluation of Thymosin Alpha 1 in Non-severe Patients With COVID-19. Frontiers in Medicine. 2021.Cohorte retrospectiva con emparejamiento por propensión, 1.388 pacientes. Sin diferencia significativa en progresión a forma grave ni en mortalidad; menor duración de excreción viral y de estancia.
- Li J, et al. The efficacy of thymosin alpha 1 as immunomodulatory treatment for sepsis: a systematic review of randomized controlled trials. 2016.Revisión sistemática de 19 ensayos. Los propios autores advierten de tamaño muestral pequeño y diseño deficiente, y la literatura procede casi por completo de bases de datos chinas.
- Thymosin alpha-1. Revisión de farmacología, farmacocinética y eficacia clínica. American Journal of Health-System Pharmacy. 2001.Revisión histórica: 195 pacientes en cuatro ensayos de hepatitis B y 162 en tres de hepatitis C. Vida media sérica de unas dos horas.
- U.S. Food and Drug Administration. Bulk Drug Substances Used in Compounding Under Section 503A.Condiciones que debe cumplir una sustancia para usarse en formulación magistral: monografía de la farmacopea, ser componente de un medicamento aprobado o figurar en la lista 503A. La timosina alfa-1 no cumple ninguna.
- Federal Register. Interim Policy on Compounding Using Bulk Drug Substances Under Section 503A. 7 de enero de 2025.Guía que pone fin a la clasificación en categorías 1, 2 y 3 para las sustancias nominadas a partir de esa fecha.